fda批准利拉福替尼用于治疗预治疗、局部晚期或转移性胆管癌
发布日期:2026-09-24美国食品药品监督管理局(FDA)近日正式批准创新靶向药物利拉夫拉替尼(商品名Lyrfigtu),用于治疗既往接受过系统治疗、不可切除的局部晚期或转移性胆管癌成年患者,且患者需经基因检测确认携带FGFR2基因融合或其他基因重排变异。这一获批为该类难治性胆道肿瘤患者新增了精准治疗选择,也标志着FGFR靶点在胆管癌治疗领域的探索再次取得重要进展。
本次监管批准的核心依据来自全球多中心1/2期REFOCUS临床试验(试验编号NCT04526106)的积极数据。该试验采用开放标签、单臂设计,整体分为剂量递增(第1部分)、剂量扩大(第2部分)、延长随访(第3部分)和翻转扩展(第4部分)四个阶段,最初纳入存在FGFR2基因改变的晚期或转移性实体瘤患者,后续专门针对胆管癌人群开展疗效与安全性验证。
试验入组标准明确要求:所有受试者年龄满18周岁,经组织病理学确认患有不可切除或转移性实体瘤,且基因检测证实存在FGFR2融合、突变或扩增;同时需满足RECIST 1.1标准下存在可测量病灶,ECOG体力状态评分为0或1,且既往标准治疗无效、应答不足,或临床无获批标准治疗方案。其中在试验第2部分的关键队列中,胆管癌患者接受利拉夫拉替尼70mg每日一次的给药方案,持续用药直至疾病进展或出现不可耐受的药物毒性。该队列的主要研究终点为经独立评估、按RECIST 1.1标准确认的客观缓解率(ORR),次要终点则涵盖缓解持续时间(DOR)、疾病控制率(DCR)、无进展生存期(PFS)、总生存期(OS)、药物安全性与患者生活质量评价。
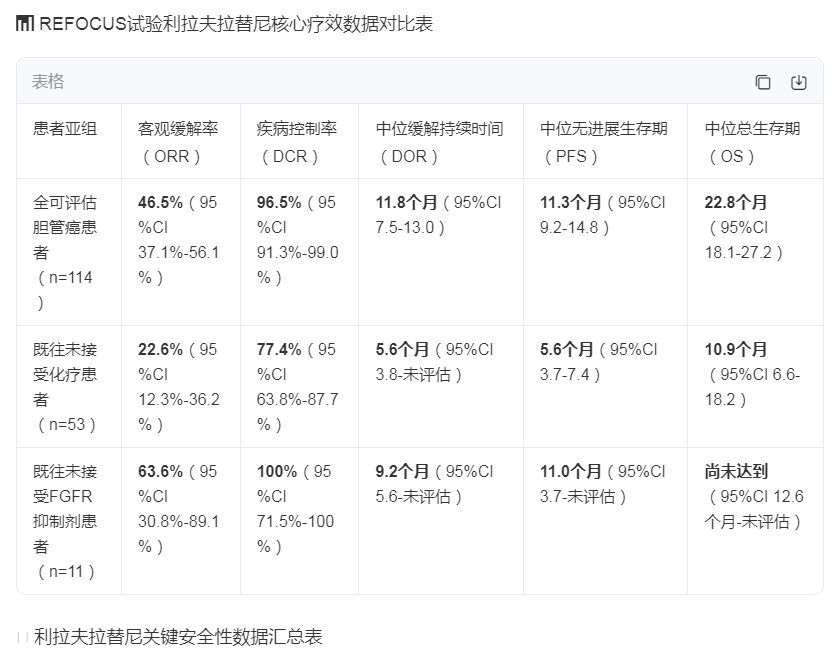
在2026年胃肠道癌症研讨会上公布的REFOCUS试验关键队列详细疗效数据显示:114名可评估疗效的胆管癌患者中,利拉夫拉替尼治疗的客观缓解率达到46.5%(95%CI,37.1%-56.1%),其中完全缓解占2.6%,部分缓解占43.9%,疾病稳定占50.0%,仅2.6%的患者用药后出现疾病进展;另有1名患者无法完成疗效评估。全组患者的疾病控制率高达96.5%(95%CI,91.3%-99.0%),中位无进展生存期达到13.0个月(95%CI,9.2-14.8),中位总生存期更是延长至22.8个月(95%CI,18.1-27.2),为晚期胆管癌患者带来了显著的生存获益。
针对不同既往治疗背景的亚组分析进一步体现了药物的临床价值:在53名既往未接受过任何化疗的患者亚组中,客观缓解率为22.6%(95%CI,12.3%-36.2%),疾病控制率77.4%,中位缓解持续时间5.6个月,中位无进展生存期5.6个月,中位总生存期10.9个月;而在11名既往从未接受过FGFR抑制剂治疗的患者亚组中,疗效表现更为突出,客观缓解率达到63.6%(95%CI,30.8%-89.1%),疾病控制率实现100%,中位缓解持续时间9.2个月,中位无进展生存期11.0个月,截至数据截止时中位总生存期尚未达到。
安全性数据方面,在纳入116名胆管癌患者的关键安全人群中,所有受试者均报告了至少1起治疗相关不良反应(TRAE),其中57.8%的患者出现3级及以上级别的治疗相关不良反应。最常见的全级别不良反应包括掌跖红斑感觉异常综合征(81.9%)、指甲毒性(87.9%)、口腔炎(78.4%)和视网膜色素上皮脱离(37.1%);对应的3级及以上不良反应占比分别为32.8%、12.1%、12.1%和1.7%。
整体来看,利拉夫拉替尼的不良反应以FGFR抑制剂类药物的已知特征性事件为主,临床中通过规范的剂量调整和支持治疗可实现良好管理:试验中75.9%的患者因不良反应进行过剂量下调,82.8%的患者出现过短暂的用药中断,仅4.3%的患者因无法耐受不良反应永久终止治疗。导致剂量中断的最常见不良反应为掌跖红斑感觉异常综合征(54.3%)和口腔炎(21.6%);最终导致治疗中止的事件占比极低,包括掌跖红斑感觉异常综合征(2.6%)、口腔炎(0.9%)和过敏反应(0.9%),试验期间未出现任何与治疗相关的死亡事件。
基于现有安全性数据,利拉夫拉替尼的官方处方信息中专门纳入了四项黑框警告与特殊注意事项,分别针对眼部毒性、胚胎-胎儿毒性、高磷血症以及软组织矿化风险,提示临床医生在用药前需充分告知患者相关风险,用药期间定期开展眼科检查、血磷监测等必要随访,保障用药安全。
爱诺美康,创始于2015年,注册资金3000万元,位居行业前两位,位于北京和深圳,是专注肿瘤与重大疾病的出国看病服务机构,是出国看病服务行业的先行者(行业前两位),是出国严肃医疗的倡议者。公司自成立以来,始终专注于为肿瘤、神经、心脏等重大疾病患者的出国看病提供全程无外包的完善服务,是众多知名美国医院的官方合作机构。